
Module des Seminars
01Rechtliche Grundlagen
In unserem ersten Modul befassen wir uns mit den aktuellen rechtlichen Grundlagen für die Vorbereitung und Durchführung klinischer Prüfungen in Europa und speziell in Deutschland.02Die Clinical Trials Regulation, CTR
Ob Sie in die Koordination und Durchführung klinischer Prüfungen in der Prüfstelle oder beispielsweise in das Management bei Sponsor oder CRO eingebunden sind: Ohne solide Kenntnis der CTR (Clinical Trials Regulation) können wir keine klinische Prüfung in Europa ordnungsgemäß und GCP-konform vorbereiten, durchführen und abschließen. Frischen Sie Ihre Kenntnisse in diesem Modul auf!03Schlüsselrollen in klinischen Prüfungen
In diesem Modul betrachten wir die Schlüsselrollen bei der Durchführung einer klinischen Prüfung. In jeder klinischen Prüfung arbeiten verschiedene Experten zusammen und sichern eine ethisch, effiziente und GCP-konforme Studiendurchführung. Wer was macht – und warum – ist Inhalt dieses Moduls.04Hauptprüfer: Oversight und Delegation
Der Hauptprüfer hat eine essenzielle Rolle in der Organisation und dem Management der klinischen Prüfung in der Prüfstelle inne. Welche Verantwortung dies bei der Auswahl der Team-Mitglieder, der Delegation von Aufgaben und der sogenannten Oversight mit sich bringt, soll in diesem Modul beleuchtet werden.05Die Elemente des Prüfplans (Klinisches Studienprotokoll, CSP)
Der Prüfplan, auch Studienprotokoll genannt, ist das zentrale Dokument zur Studiendurchführung und ist Thema dieses Moduls. Ohne ein GCP-konformes und von Ethikkommission und Behörden genehmigtes Protokoll kann keine klinische Prüfung in konsistenter und qualitativ hochwertiger Form durchgeführt werden.06Aufnahme von Studienteilnehmern
Ohne Studienteilnehmer keine Studiendurchführung. In diesem Modul befassen wir uns daher mit dem Prozess der Aufnahme von Studienteilnehmern in die klinische Prüfung und sehen uns verschiedene Fallberichte zum Einholen des Informed Consent (Einwilligung zur Studienteilnehme) an. Besonderheiten, die es zu beachten gilt, werden vorgestellt.07Dokumentation
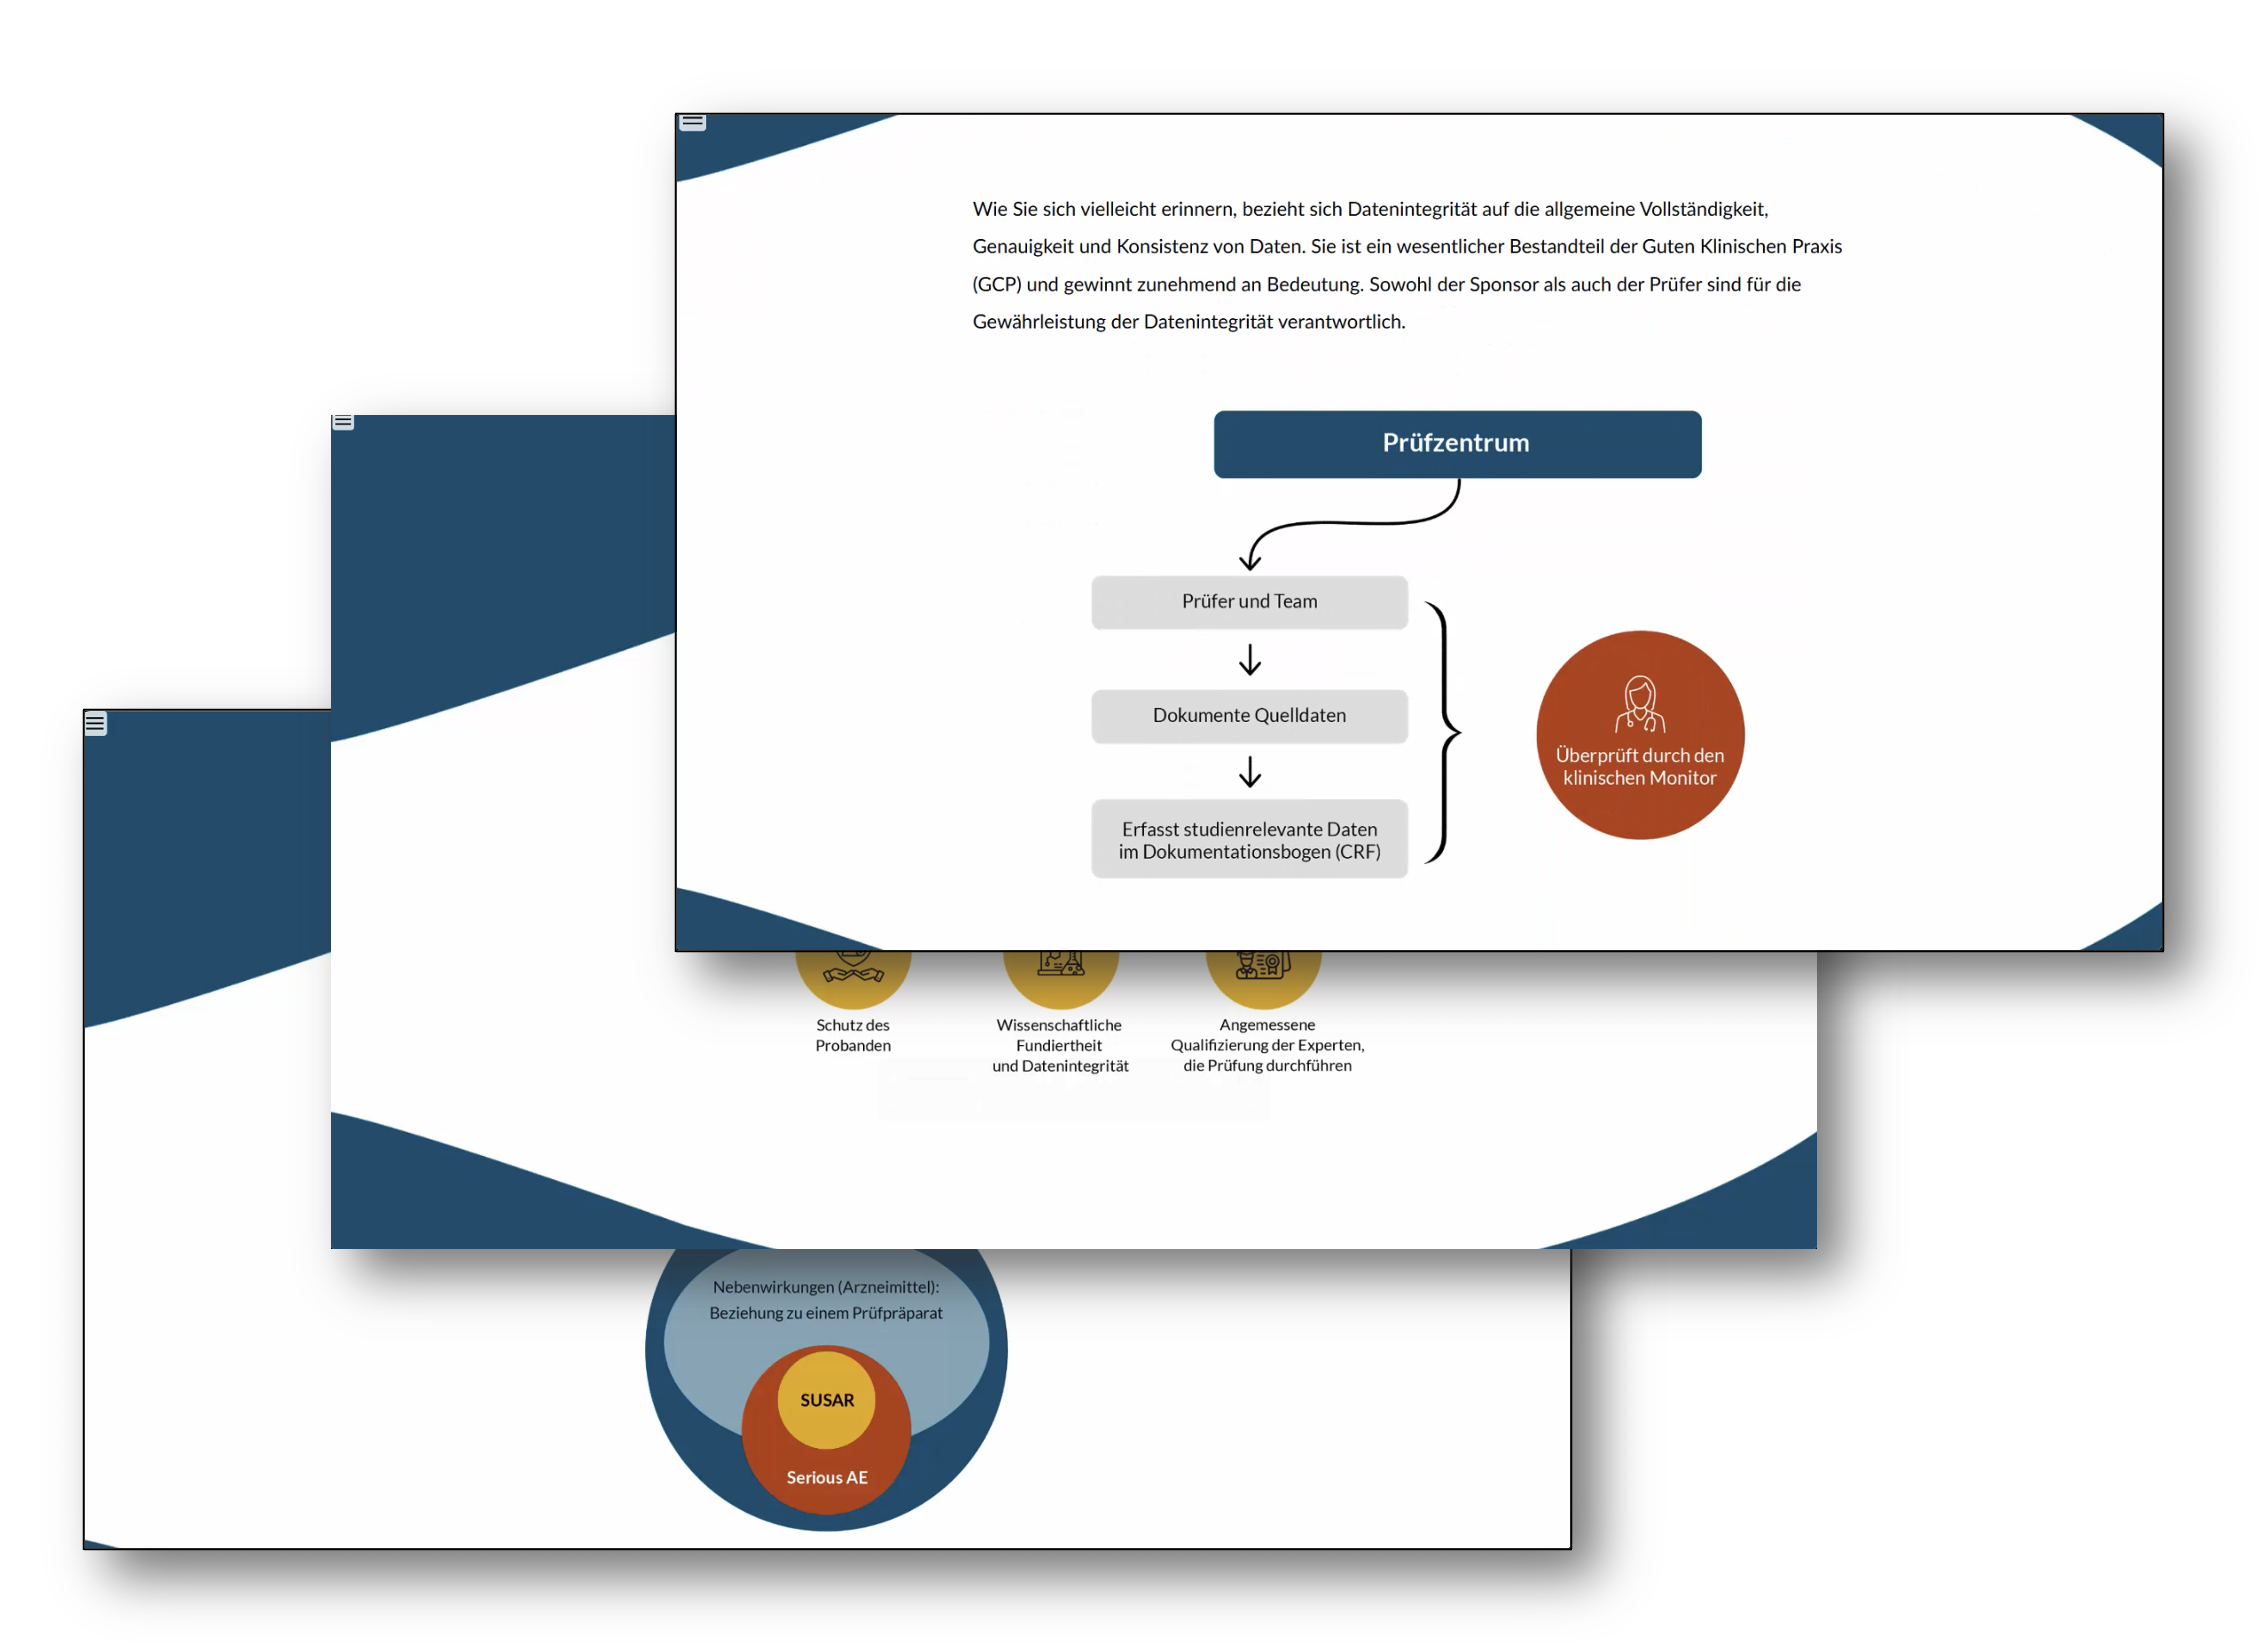
Das Modul “Dokumentation” stellt die wichtigsten Schritte von der Datenerhebung in den Quelldokumenten bis zur Eingabe in den eCRF zusammen. Sie sehen sich die „Best Practice“ für die Sammlung von Daten, deren Dokumentation, Speicherung bzw. Aufbewahrung und Sicherung an und bekommen weiteren Einblick in die Rolle des klinischen Monitors, CRA.08Adverse Events
Die Identifikation und korrekte Dokumentation von unerwünschten Ereignissen (AE, Adverse Event) in der Prüfstelle macht eine Sicherheitsbewertung des Testpräparates in einer klinischen Prüfung erst möglich. Das Modul stellt eine fokussierte Betrachtung der Best Practices anhand von Beispielen vor.09Serious Adverse Events
Die schwerwiegenden unterwünschten Ereignisse (SAE, Serious Adverse Event) stellen eine Untergruppe der AE dar und unterliegen einer unverzüglichen Meldepflicht an den Sponsor. Die Identifikation, Bewertung und Handhabung eines SAE ist Inhalt dieses Moduls.10Zusammenfassung: Änderungen durch ICH E6(R3)
In diesem Modul fassen wir die wichtigsten Änderungen, welche die Einführung der GCP Leitlinie ICH E6(R3) mit sich bringt, für Sie zusammen.
Zielgruppe
Prüfärztinnen und Prüfärzte, die einen Auffrischungskurs benötigen, Study Nurses, Studienkoordinatoren sowie Mitarbeitende von Sponsoren und CROs.
Dieser Kurs ist nur dann sinnvoll, wenn Sie bereits in der klinischen Forschung arbeiten und bereits einen Grundlagenkurs absolviert haben.
Vorteile
Zertifikate
√ Teilnahmezertigfikat zur Einreichung bei der Ethikkommission
Lernbewertung
√ Abschlusstest als Multiple Choice Test mit 10 Fragen
Gerätekopatibilität
√ Breite Gerätekopatibilität, da Browserbasiert